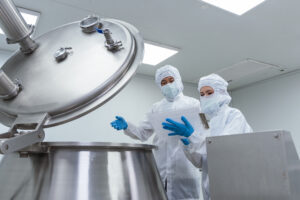



Las agencias reguladoras de Estados Unidos y la Unión Europea han acordado reconocer las inspecciones a los centros de fabricación de medicamentos para uso humano realizadas en sus territorios. Así, ambas entidades acaban con la duplicidad de las revisiones que se realizan a las plantas de producción de las compañías farmacéuticas afincadas en Estados Unidos, en la Unión Europea y otras partes del mundo para garantizar que funcionan de acuerdo con las Buenas Prácticas de Manufactura (GMP) establecidas por ambas entidades. Según el nuevo acuerdo, cada estamento regulatorio se encargará de realizar las inspecciones en su territorio, facilitándole a su homóloga la información pertinente, sin necesidad de realizar otra inspección. Así, si una planta afincada en la UE obtiene el visto bueno de la EMA, automáticamente lo obtendrá de la FDA.
El acuerdo permitirá hacer un mejor uso de los recursos de inspección para ayudarles a concentrarse en las inspecciones a realizar en otras partes del mundo, donde se fabrican principios activos y medicamentos para los mercados de la UE o de EEUU. Esto asegurará que los pacientes puedan confiar en la calidad, seguridad y eficacia de los medicamentos.
Tanto la EMA como la FDA tienen marcos regulatorios y de procedimiento comparables para las inspecciones de los fabricantes de medicamentos lo que facilita armonización de las inspecciones realizadas en las plantas.
Este pacto es un anexo del Acuerdo de Reconocimiento Mutuo (MRA) de la UE y Estados Unidos, que se firmó en 1998, pero que aún no se ha aplicado. Muchas disposiciones del acuerdo ya han entrado en vigor y otras lo harán el 1 de noviembre de 2017. Para esa fecha, la UE habrá completado su evaluación de la FDA y se espera que la agencia norteamericana haya completado su evaluación de al menos ocho Estados miembro de la UE, y se ampliará gradualmente al resto.
Desde 2003 ambas agencias han intensificado sus colaboraciones para favorecer una mejor utilización de los recursos y avanzar en la aprobación de nuevos medicamentos.